医薬品製造に関わる基礎知識をまとめて紹介します。医薬品と食品の違いとは?医薬品をつくる工程で大切なことをまとめました。
 医薬品製造の基礎知識
医薬品添加物とは!?既存・新規の手続きと安全性評価
医薬品添加物とは
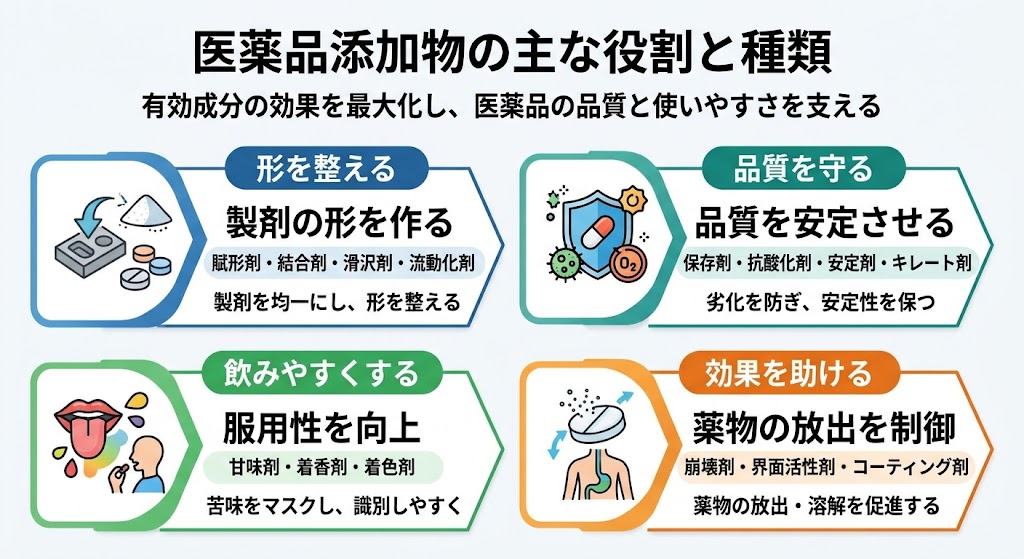
医薬品添加剤は、有効成分と共に医薬品を形作る重要な構成成分である。医薬品の飲みやすさ(苦味や臭気のマスキングなど)や安定性の向上、有効成分の安定した放出といった有用性を提供するほか、製剤化を容易にする役割も担う。現在、ほぼすべての医薬品に何らかの添加剤が含まれている。
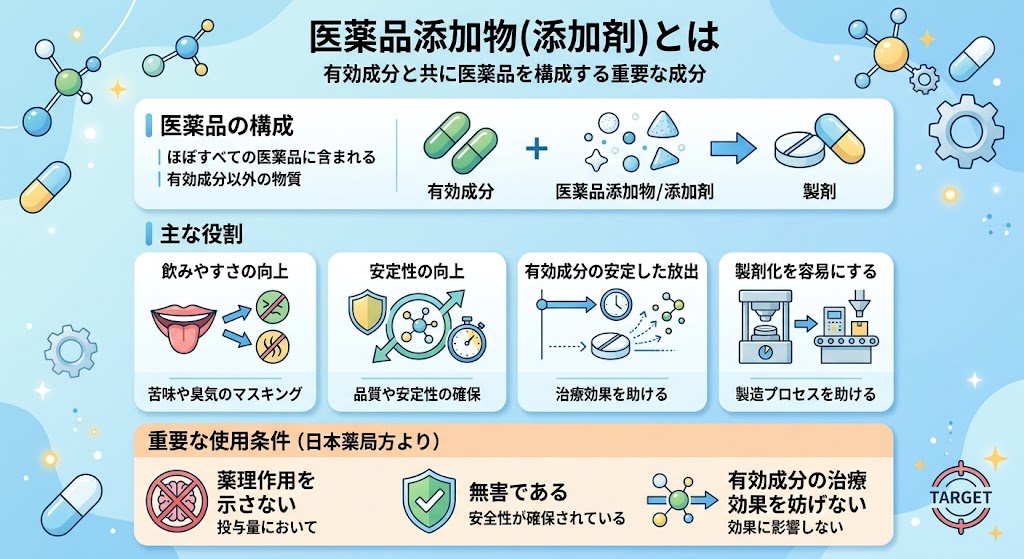
第16改正日本薬局方の製剤総則では、医薬品添加剤について次のように規定されている。
「添加剤は、製剤に含まれる有効成分以外の物質で、有効成分及び製剤の有用性を高める、製剤化を容易にする、品質の安定化を図る、または使用性を向上させるなどの目的で用いられる。製剤には、必要に応じて、適切な添加剤を加えることができる。ただし、用いる添加剤はその製剤の投与量において薬理作用を示さず、無害でなければならない。また、添加物は有効成分の治療効果を妨げるものであってはならない。」
使用の実情
日本で使用される医薬品添加剤のうち、「医薬品添加物事典」に収載されているものは、使用前例があり、その用途や使用量が確認されたものとして扱われる。同事典に記載された「投与経路」および「最大使用量」の範囲内であれば、特別なデータを提出することなく使用が認められる。
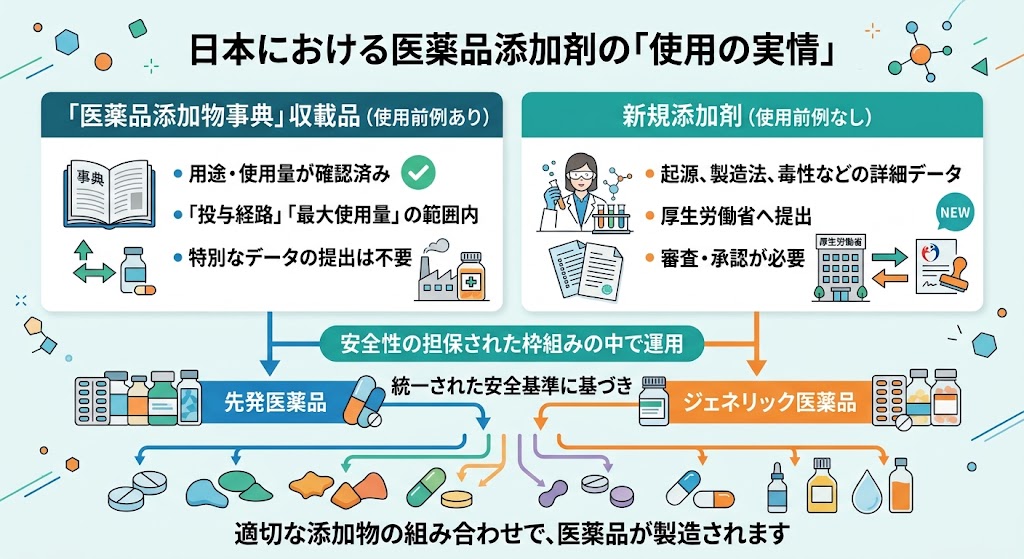
使用前例のない新規添加剤を使用する場合、起源や発見の経緯、海外での使用状況、製造方法、規格および試験方法、安定性、毒性などの安全性に関する詳細な試験データを厚生労働省へ提出し、審査・承認を受ける必要がある。
日本で使用可能な医薬品添加剤は、一定の安全性が担保された枠組みの中で運用されており、先発医薬品もジェネリック医薬品もこの枠内から適切なものを選択・組み合わせて製剤化している。したがって、ジェネリック医薬品が特異的に危険な添加剤を使用しているわけではない。
安全性について
添加剤の安全性確保は、医薬品全体の安全性を左右する重要な要素であり、厳密な安全性評価が不可欠である。
①既存の添加剤について
既知の添加剤は、厚生労働省が認めた成分・投与経路・配合量等の使用前例に基づき審査・承認される。既承認の最大配合量を超える場合は、審査過程で照会を受け、品質や安全性に関する追加データの提出が求められる。
医薬品添加物事典に収載されている範囲内で使用する限り、新たに毒性試験を実施したり、申請時に追加の安全性情報を提出したりする必要はない。
②新規の添加剤について
新規添加剤、あるいは既知であっても投与経路の変更や大幅な増量を行う場合は、当該添加剤の品質や安全性に関する詳細なデータを提出しなければならない。これは、食品添加物としての使用前例があったとしても同様の扱いとなる。
③海外における添加剤の取り扱い
上記の医薬品添加剤に関する取り扱いは、基本的に海外(ICH加盟国など)でも同様である。使用前例があるものは特別なデータを免除され、新規の場合は厳格な安全性データの提出が要求される。
医薬品添加剤の安全性評価項目
添加剤の安全性評価には、主に以下の項目が含まれる。
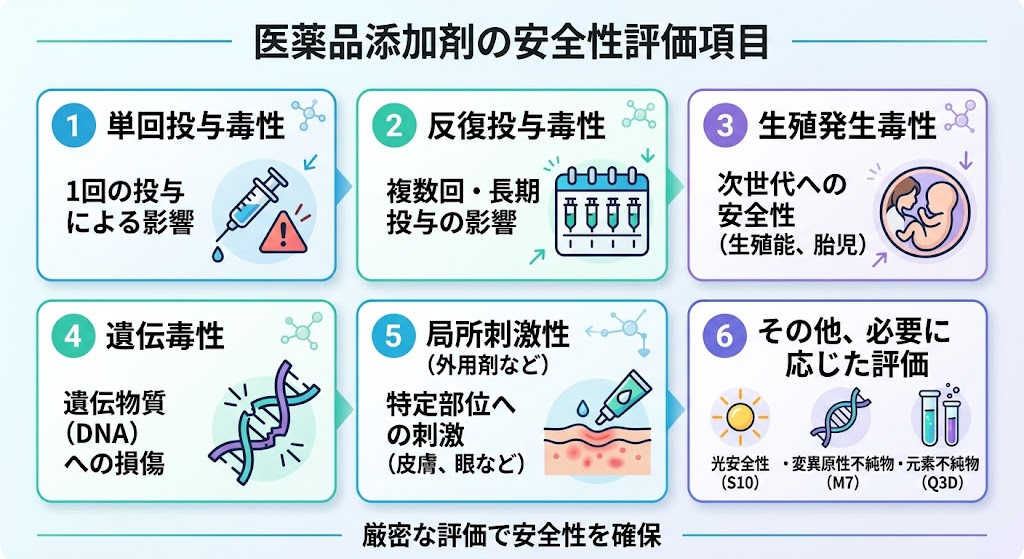
- 単回投与毒性
- 反復投与毒性
- 生殖発生毒性
- 遺伝毒性
- 局所刺激性(外用剤など)
- その他、必要に応じた光安全性(S10)、変異原性不純物の管理(M7)、元素不純物の管理(Q3D)など
安全性データの入手方法
日本国内で医薬品への使用実態が多い添加剤については、独立行政法人医薬品医療機器総合機構(PMDA)などの公的機関を通じて、安全性データの要約や出典が公開されている。各企業や研究機関は、これら公的データベース等を活用して最新の安全性情報を収集することが推奨される。
日本医薬品添加剤協会の安全性データはこちら
【用語解説】
| 医薬品添加剤 | 有効成分以外の物質で、医薬品の安定性向上、吸収の促進、服用感の改善(マスキングなど)を目的として製剤に加えられる構成成分。 |
|---|---|
| 医薬品添加物事典 | 日本国内で使用実績のある医薬品添加剤について、成分名、用途、投与経路、最大使用量などを網羅的にまとめた公式な事典。 |
| ICH(医薬品規制調和国際会議) | 日本、米国、欧州などの規制当局と製薬業界が協働し、医薬品の品質・有効性・安全性に関する各種ガイドラインを国際的に統一するための会議。 |
| M7(変異原性不純物の管理) | ICHで合意されたガイドラインの一つ。 DNAに損傷を与え、発がん性をもたらす可能性のある不純物(変異原性不純物)を極微量レベルで評価・管理するための基準。 |
| Q3D(元素不純物の管理) | ICHで合意されたガイドラインの一つ。 医薬品に含まれる鉛やヒ素などの有害な金属元素(元素不純物)について、安全な許容限度値を設定し管理するための基準。 |
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。