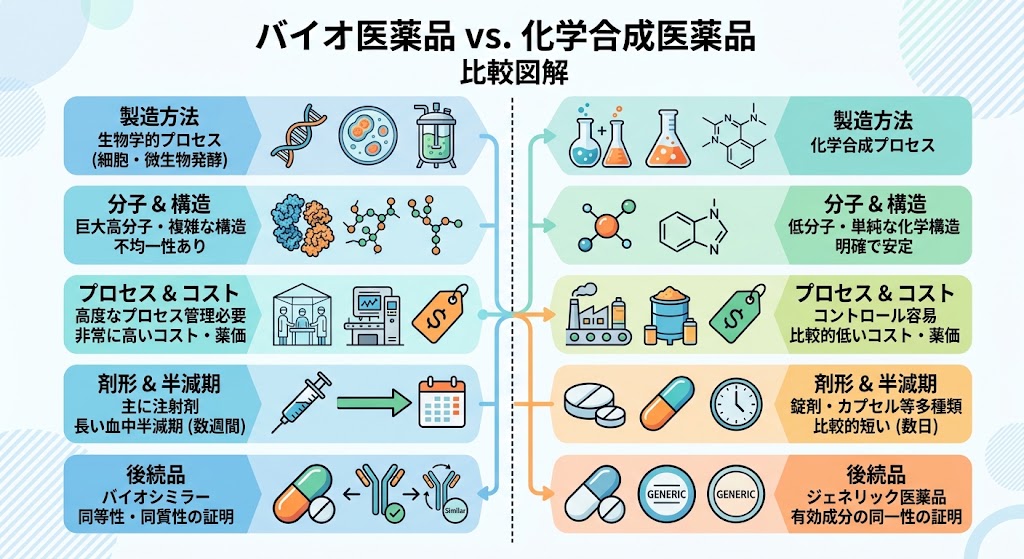
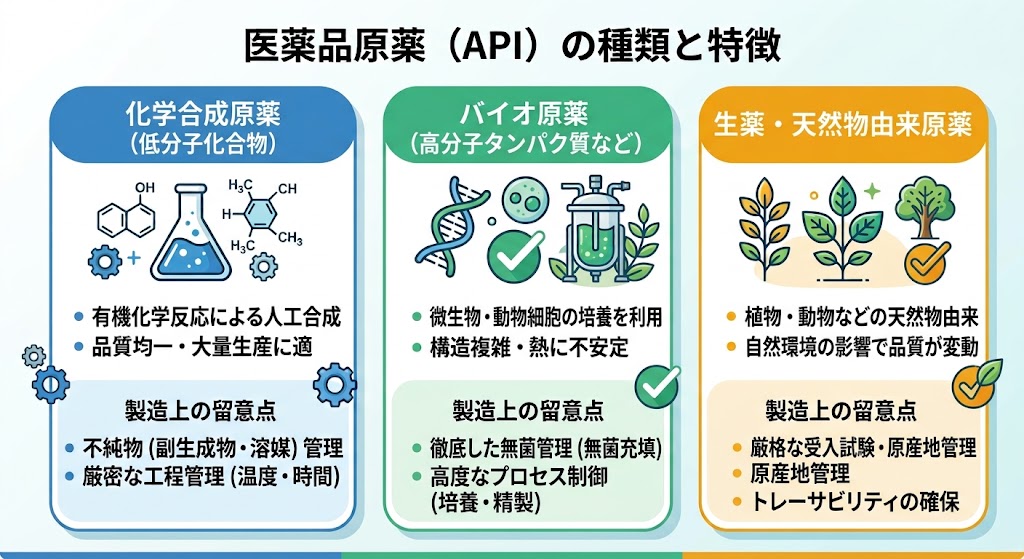
医薬品製造に関わる基礎知識をまとめて紹介します。医薬品と食品の違いとは?医薬品をつくる工程で大切なことをまとめました。
 医薬品製造の基礎知識
原薬(有効成分)とは?医薬品における役割と求められる厳格な管理体制
原薬とは
医薬品原薬(API: Active Pharmaceutical Ingredient)とは、医薬品を構成する成分のうち、目的とする薬効を示す物質であり、一般に医薬品の有効成分と呼ばれるものである。
市販医薬品のパッケージや添付文書に有効成分として記載されているものが、まさにこの原薬に該当する。
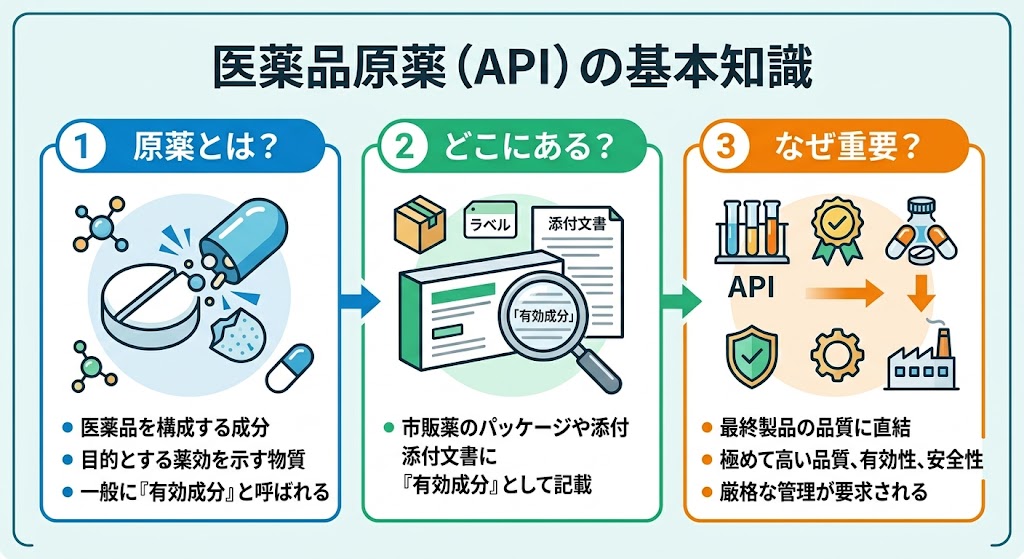
最終製品の品質に直結するため、原薬には極めて高い品質と有効性、安全性が要求される。
原薬の管理
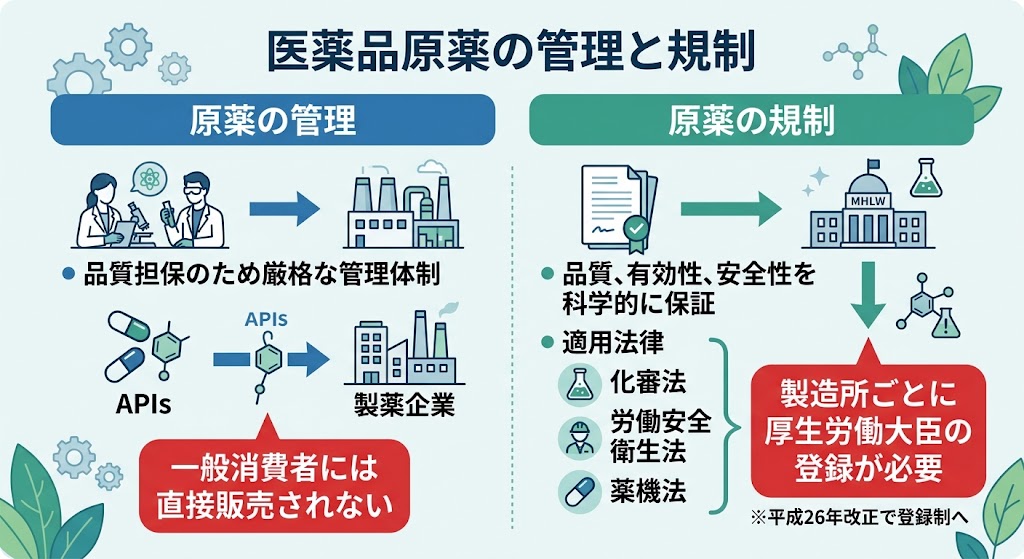
医薬品の品質を担保するため、原薬の製造工程には厳格な管理体制が求められる。
原薬は法的に医薬品として扱われるものの、一般消費者には直接販売されず、製剤の原料(製造専用医薬品)として製薬企業等に供給されることが医薬品医療機器等法施行規則によって規定されている。
原薬の規制
医薬品原薬は、有機合成、発酵、天然物からの抽出など多様な製法によって製造される化学物質等であり、品質、有効性、安全性が科学的に保証された有効成分である。
開発から製造に至る過程において、環境保護や労働安全を目的とする「化学物質の審査及び製造等の規制に関する法律(化審法)」や「労働安全衛生法」の規制対象となる。さらに、医薬品としては「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(薬機法)」の適用を受ける。
薬機法に基づき、原薬製造業者は製造所ごとに厚生労働大臣の登録を受ける必要がある(平成26年法改正により、原薬のみの製造は許可制から登録制へ移行)。
原薬の品質管理
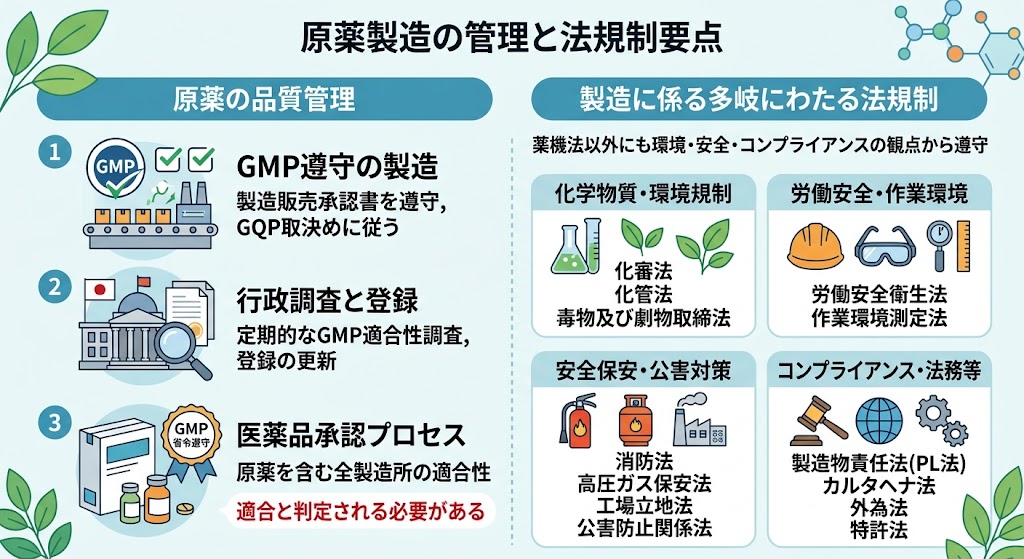
原薬製造業者は、製造販売業者と締結したGQP(医薬品の品質管理の基準)に基づく取決めに従い、製造販売承認書の記載内容を逸脱することなく、GMP(製造管理及び品質管理の基準)を遵守して製造を行わなければならない。
また、行政当局による定期的なGMP適合性調査および医薬品製造業登録の更新手続きが義務付けられている。
医薬品の製造販売承認を取得するプロセスでは、承認申請書の審査に加えて、原薬を含むすべての関連製造所がGMP省令を遵守しているかについて、当局が品目ごとに実地または書面での調査を実施し、適合と判定される必要がある。
原薬製造に係わるその他の法規制
原薬の製造を行うにあたっては、薬機法以外にも、事業活動に伴う環境・安全・コンプライアンスの観点から以下の多岐にわたる法令及び規則等を遵守しなければならない。
- 化学物質の審査及び製造等の規制に関する法律(化審法)
- 特定化学物質の環境への排出量の把握等及び管理の改善の促進に関する法律(化管法)
- 毒物及び劇物取締法
- 労働安全衛生法
- 作業環境測定法
- 麻薬及び向精神薬取締法
- 覚醒剤取締法
- アルコール事業法
- 消防法
- 高圧ガス保安法
- 水質汚濁防止法
- 大気汚染防止法
- 土壌汚染対策法
- 悪臭防止法
- 工場立地法
- 特定工場における公害防止組織の整備に関する法律
- 廃棄物の処理及び清掃に関する法律(廃棄物処理法)
- 製造物責任法(PL法)
- 遺伝子組換え生物等の使用等の規制による生物の多様性の確保に関する法律(カルタヘナ法)
- 外国為替及び外国貿易法(外為法)
- 計量法
- 特許法
【ポイント】
1. 「許可」から「登録」への制度移行の正しい理解
平成26年の薬機法改正に伴い、原薬のみを製造する製造所の手続きは「許可制」から「登録制」へ変更された。法規制のアップデートを正確に把握し、期限切れや手続き漏れを防ぐことがコンプライアンス体制構築の第一歩である。
2. サプライチェーン全体でのプロアクティブな品質保証
GQPに基づく製造販売業者との連携に加え、出発物質や中間体を供給するサプライヤーの管理も重要性を増している。定期的な監査を通じて潜在的な品質・供給リスクを早期に特定し、安定供給と品質保証を両立させるサプライチェーン構築が求められる。
【用語解説】
| 原薬(API) | 医薬品の有効成分(Active Pharmaceutical Ingredient)のこと。 目的とする薬効を示す化学物質や天然物などを指し、製剤の原料となる。 |
|---|---|
| GQP | Good Quality Practice(医薬品等の品質管理の基準)の略。 製造販売業者が市場に出荷する製品の品質を保証するためのルールや要件を定めたもの。 |
| GMP | Good Manufacturing Practice(医薬品及び医薬部外品の製造管理及び品質管理の基準)の略。 誰が作業しても常に高い品質の医薬品が製造されるよう、設備や作業手順について厳格に定めた基準。 |
| 薬機法 | 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律の略称。 旧薬事法。医薬品の製造、販売、安全対策などを総合的に規制する。 |
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。