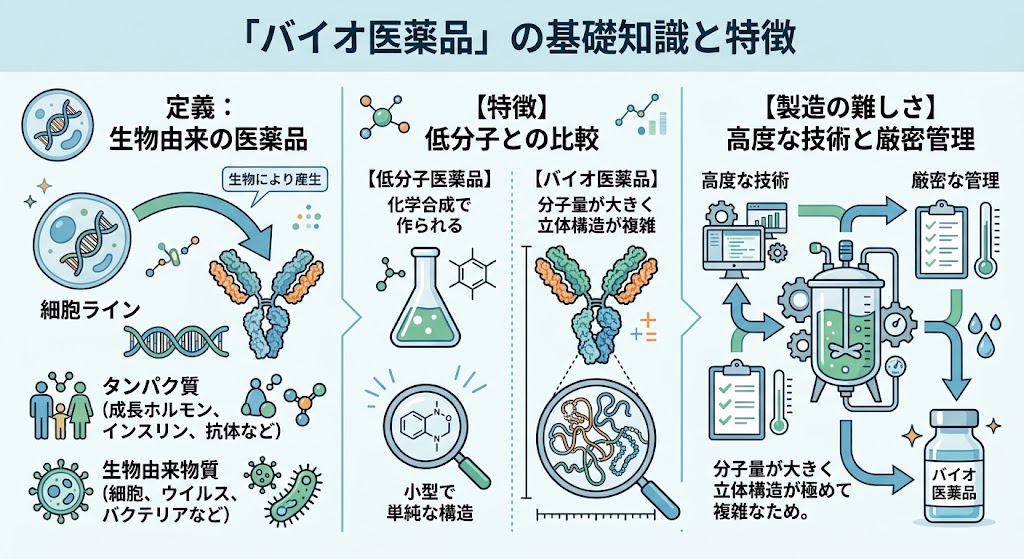

医薬品製造に関わる基礎知識をまとめて紹介します。医薬品と食品の違いとは?医薬品をつくる工程で大切なことをまとめました。
 医薬品製造の基礎知識
バイオ医薬品と従来の医薬品との比較
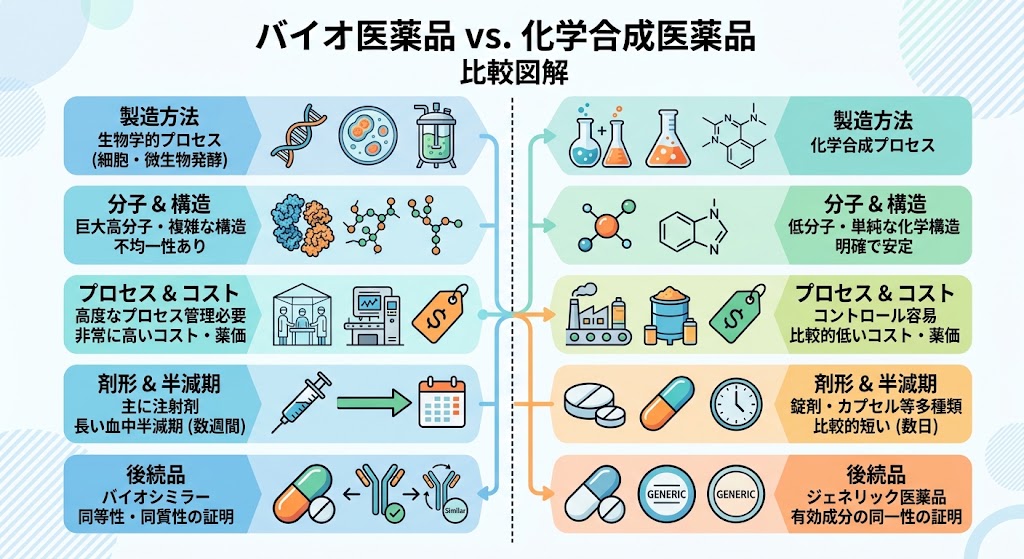
バイオ医薬品と化学合成医薬品の比較
バイオ医薬品とは、遺伝子組換え技術や細胞培養技術などのバイオテクノロジーを応用して製造された、タンパク質などの高分子を有効成分とする医薬品である。化学合成によって製造される従来の低分子医薬品(化学合成医薬品)との主要な違いについて、以下の表で比較する。
| 項目 | バイオ医薬品 | 化学合成医薬品 |
|---|---|---|
| 製造方法 | 細胞培養や微生物発酵などの生物学的プロセス | 化学反応を用いた合成プロセス |
| 製造プロセス | 培養条件の微小な変化が品質に影響するため、高度なプロセス管理(CQAの継続的監視)が必要 | 確立された合成経路により、比較的容易にコントロール可能 |
| 製造コスト | 専用施設や無菌設備の維持、複雑な精製工程により非常に高い | 大量生産が容易であり、比較的低い |
| 薬価 | 高額 | 比較的低い |
| 製品数 | 数百種類程度(ただし開発パイプラインは増加傾向) | 数万種類以上の多種多様な医薬品 |
| 剤形 | 主に注射剤(消化管での分解を避けるため) | 錠剤、カプセル剤、軟膏など多種類 |
| 分子量 | 非常に大きい(数千~十数万程度) | 小さい(多くは500以下) |
| 構造 | 分子量が大きく、有効成分に糖鎖修飾などの不均一性が存在する | 明確に定義された安定した化学構造 |
| 特性解析 | 構造が複雑なため、生物学的試験を含む多面的な品質評価が必要 | クロマトグラフィー等の物理化学的評価で明確に規定可能 |
| 血中半減期 | 数時間~数週間程度(抗体医薬品など) | 数時間~数日程度 |
| 後発品/後続品 | バイオシミラー(バイオ後続品) ⇒先行バイオ医薬品との品質、安全性、有効性の同等性・同質性の証明が必要 |
ジェネリック医薬品(後発医薬品) ⇒有効成分の同一性と製剤の生物学的同等性の証明が必要 |
製造施設・設備要件における比較
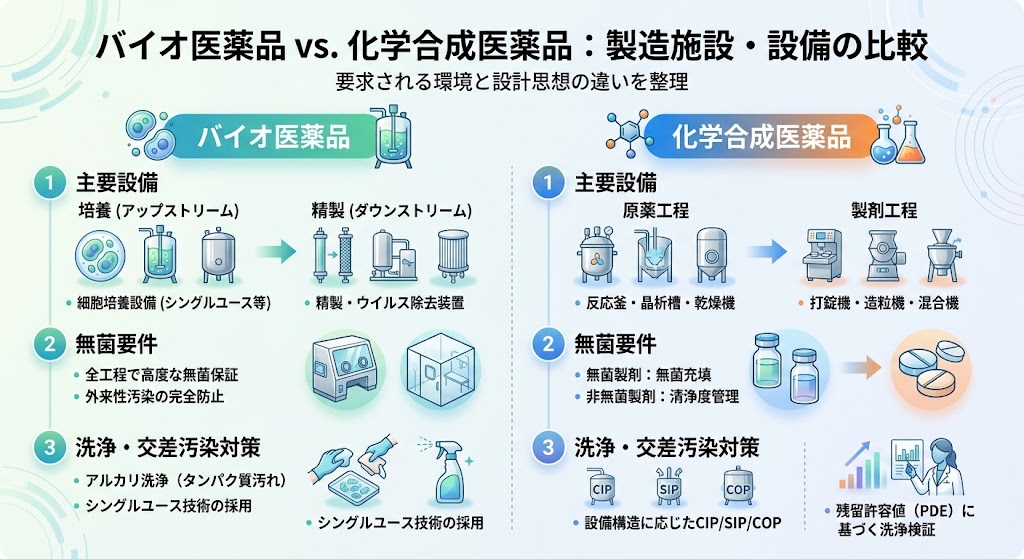
バイオ医薬品と化学合成医薬品では、要求される製造環境および設備設計の思想が根本的に異なる。とりわけバイオ医薬品は、生きた細胞や微生物を直接扱うという性質上、全工程を通じた厳密な無菌管理と、外来性感染性物質への交差汚染対策が中核をなす。
一方、化学合成医薬品においては、化学反応を用いた原薬合成から固形製剤化に至るまで、多岐にわたる単位操作に応じた設備設計、封じ込め対策、および科学的根拠に基づく洗浄評価が重要となる。
| 項目 | バイオ医薬品 | 化学合成医薬品 |
|---|---|---|
| 主要設備 | 【培養工程(アップストリーム)】細胞培養設備(ステンレス製タンクまたはシングルユースバイオリアクター)、培地調製設備 【精製工程(ダウンストリーム)】各種クロマトグラフィー装置、限外ろ過・ジアフィルトレーション(UF/DF)装置、ウイルス除去・不活化設備 |
【原薬工程】反応釜(グラスライニング等)、晶析槽、遠心分離機、乾燥機 【製剤工程】打錠機、造粒機、混合機、コーティング機、充填機など |
| 無菌要件 | 外来性の微生物やウイルスの混入(コンタミネーション)を完全に防ぐため、全工程において極めて高度な無菌保証が必須。 アイソレーターやRABSの導入による閉鎖系プロセスの構築、および厳格な環境モニタリングが求められる。 |
【無菌製剤(注射剤等)】最終滅菌、またはクリーンルーム内での無菌充填を実施する。 【非無菌製剤(固形製剤等)】温湿度・差圧・微粒子管理など、適切な清浄度の維持が主体である。 |
| 洗浄・交差汚染対策 | タンパク質等の生体分子特有の汚れに対するアルカリ洗浄や専用の洗浄評価を実施。 交差汚染リスクの排除および設備切り替え時間の短縮を目的として、シングルユース技術(ディスポーザブル製品)の採用が主流となっている。 |
設備構造に応じたCIP(定置洗浄)やSIP(定置滅菌)、およびCOP(分解洗浄)の適切な使い分け。 専用設備の採用や、PDE(1日曝露許容量)に基づく科学的な洗浄バリデーションによる残留許容値の設定・評価 |
バイオ医薬品の市場動向
世界市場においては、ブロックバスターと呼ばれる世界売上上位の医薬品の多くをモノクローナル抗体などのバイオ医薬品が占めており、医薬品全体の売上のうち約3~4割に達している。
一方、日本国内におけるバイオ医薬品のシェアも拡大を続けており、現状では金額ベースで約25%(2割強)を占めるまでに成長している。 さらに今後は、抗体薬物複合体(ADC)や核酸医薬、細胞・遺伝子治療といった新たなモダリティ(治療手段)の開発が加速し、日本市場のより一層の成長が見込まれる。
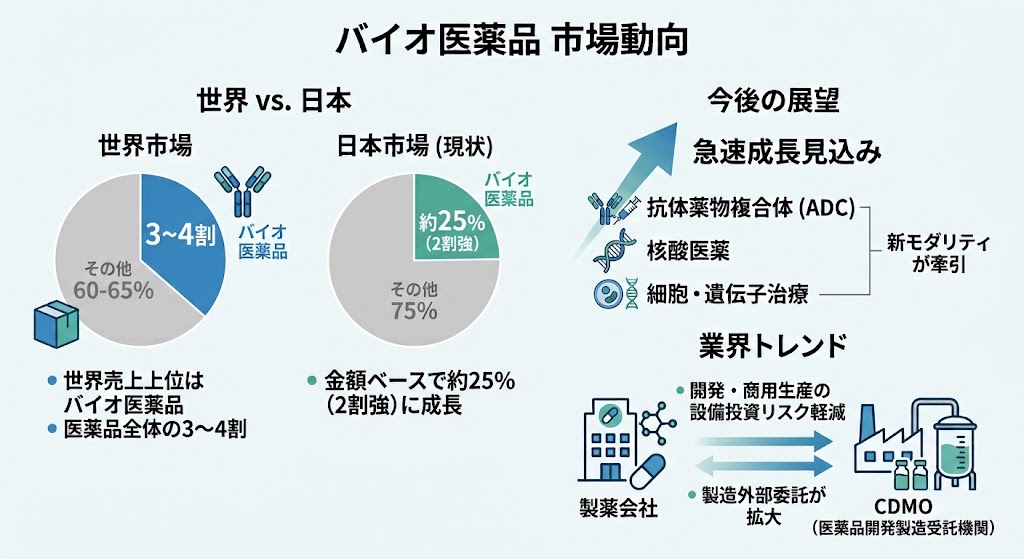
※ 市場シェアは近年の業界調査データに基づく金額ベースの概算値です。数量ベースや調査年次(推計年度)により数値は前後します。
また、開発から商用生産までの莫大な設備投資リスクを軽減するため、国内外のCDMO(医薬品開発製造受託機関)へ製造を外部委託する動きが業界のトレンドとなっている。
【ポイント】
1. 製造プロセスにおける品質リスクマネジメント(QRM)の徹底
バイオ医薬品は「プロセスが製品(The process is the product)」と言われるほど、培養や精製工程の変動が品質に直結する。ICH Q9に基づく品質リスクマネジメントを導入し、重要品質特性(CQA)に影響を与える重要工程パラメータ(CPP)を厳密に特定・管理することが不可欠である。
2. 無菌保証と交差汚染対策
バイオ医薬品は主に注射剤として投与されるため、最終滅菌が困難なケースが多い。高度な無菌操作技術(アイソレーターやRABSの導入)に加え、シングルユース技術の活用による洗浄バリデーションの簡素化および交差汚染リスクの低減を検討することが推奨される。
3. 技術移転とスケールアップにおけるリスク管理
バイオ医薬品は細胞培養のスケールアップが極めて難しく、「プロセスが製品(The process is the product)」と言われる所以である。ICH Q10(医薬品品質システム)およびQ12(ライフサイクルマネジメント)に基づき、開発段階からの知識管理と、継続的プロセス検証(CPV)を実施する強固な体制を構築する必要がある。
4. シングルユース技術(SUT)の導入と抽出物・溶出物(E&L)評価
多品種少量生産が求められるバイオ医薬品製造では、従来のステンレス設備からシングルユース技術への転換が極めて有効である。洗浄バリデーションの負担を大幅に削減し、交差汚染リスクを回避できる。ただし、プラスチック資材からの抽出物および溶出物(E&L)が製品品質に与える影響の評価が、新たな規制上の課題となる点に留意すべきである。
5. コールドチェーンとGDP(適正流通基準)の厳格な管理
高額かつタンパク質ベースのバイオ医薬品は、熱や振動に非常に脆い。製造工場内での保管(冷蔵・冷凍)だけでなく、流通過程全体を含めたGDP準拠の厳格なコールドチェーン管理が、製品の有効性と安全性を保証する上で不可欠な要素となる。
【用語解説】
| バイオ医薬品 | 遺伝子組換え技術や細胞培養技術などを用いて製造される、タンパク質などを有効成分とする医薬品。 |
|---|---|
| 低分子医薬品 | 化学合成によって製造される分子量が小さい(多くは500以下)医薬品。構造が単純で特定しやすい。 |
| アップストリーム/ダウンストリーム | バイオ医薬品製造における工程の区分である。細胞を培養して目的物質を産生させる前半工程をアップストリーム(培養工程)、培養液から不純物を取り除き高純度に精製する後半工程をダウンストリーム(精製工程)と呼ぶ。 |
| RABS(ラブス) | Restricted Access Barrier Systemの略である。クリーンルーム内に設置し、物理的なバリアと気流制御によって無菌操作領域への作業者のアクセスを制限し、汚染リスクを低減するシステムを指す。 |
| アイソレーター | 内部を無菌状態に保ち、作業者と製造工程を物理的に隔離する密閉装置である。高度な無菌保証と作業者への薬効成分曝露防止を両立する。 |
| シングルユース技術 | 医薬品の製造工程において、培養バッグや配管などの設備をステンレス製から使い捨てのプラスチック製(ディスポーザブル)に置き換える技術。 |
| CQA / CPP | CQA(重要品質特性)は、医薬品の品質を担保する物理的・化学的・生物学的な特性。 CPP(重要工程パラメータ)は、CQAに直接影響を与えるため管理が必要な製造プロセスの条件。 |
| 抗体薬物複合体(ADC) | 標的細胞に結合する抗体に、強力な薬効を持つ低分子化合物を結合させた次世代のバイオ医薬品。 |
| CDMO | 医薬品開発製造受託機関。製薬企業から医薬品の開発段階における処方設計や治験薬製造、および商用生産を受託する企業。 |
| PDE(1日曝露許容量) | Permitted Daily Exposureの略。人が生涯にわたって毎日摂取しても健康に悪影響を及ぼさないと推定される物質の最大量。科学的な根拠に基づく洗浄バリデーションの残留限度値として用いられる。 |
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。