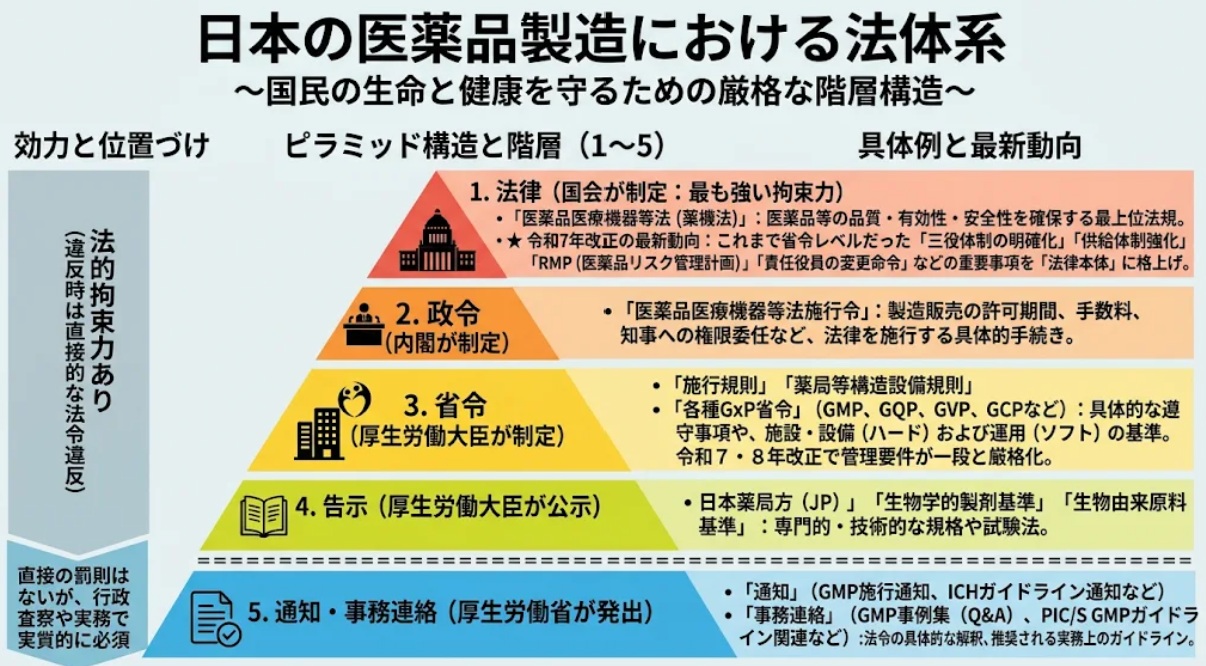
医薬品製造に関わる基礎知識をまとめて紹介します。日本の医薬品の法体系についてまとめました。
 医薬品製造の基礎知識
薬機法とは!?薬機法改正について
薬機法とは!?
薬機法とは、「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律」の略称であり、「医薬品医療機器等法」とも呼ばれる。
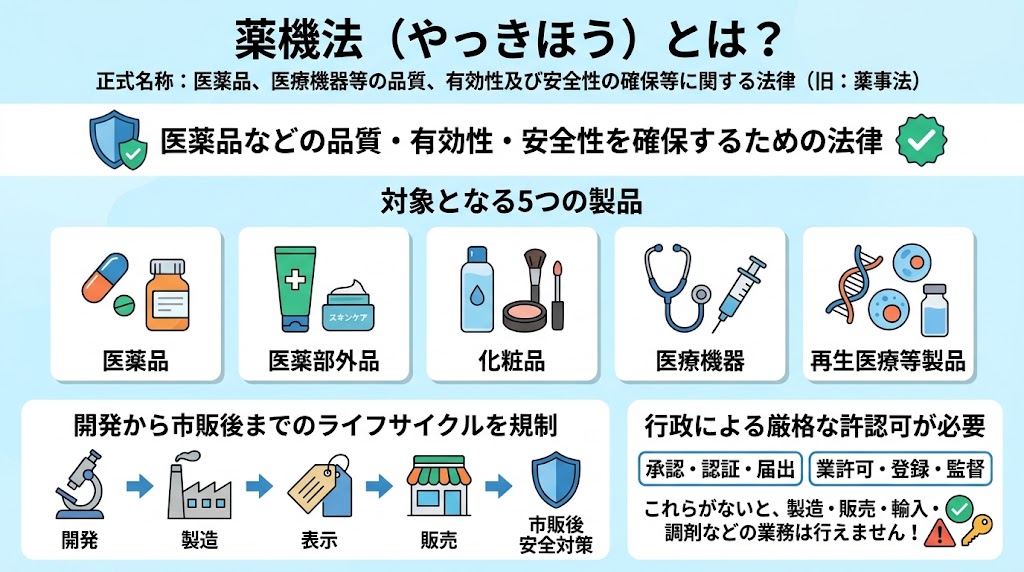
日本国内における医薬品、医薬部外品、化粧品、医療機器および再生医療等製品の品質・有効性・安全性を確保するため、開発から製造、表示、販売、市販後安全対策に至るまでの運用ルールを定めた法律である。
制定当初の名称は「薬事法」(やくじほう)であったが、医療技術の高度化や再生医療の実用化に対応するため、2014年(平成26年)11月の法改正施行により現在の「薬機法」(やっきほう)へと改められた。
薬機法では、行政による承認・認証・届出や、業許可・登録、監督等のもとでなければ、医薬品や医薬部外品、化粧品、医療機器、再生医療等製品の製造販売や製造、輸入、販売、調剤等の業務を行ってはならないと厳格に規定している。
薬機法改正について
医薬品医療機器等法(薬機法)の改正は、医療技術の急速な進歩やドラッグ・ラグ/ドラッグ・ロスの解消、さらには製造不正問題をはじめとする社会的課題に対応するために実施されている。
法改正の目的は、医薬品や医療機器、再生医療等製品の安全性・有効性・品質をより確実に担保しつつ、画期的な製品を患者へ迅速に届ける体制を構築することにある。
その大きな転換点として、2019年(令和元年)12月4日に改正薬機法が公布され、2020年9月1日から2022年12月1日にかけて関連省令を含め段階的に施行された。
この改正薬機法の内容は、以下の4つの大項目から構成される。
①医薬品、医療機器等をより安全・迅速・効率的に提供するための開発から市販後までの制度改善
②住み慣れた地域で患者が安心して医薬品を使うことができるようにするための薬剤師・薬局のあり方の見直し
③信頼確保のための法令遵守体制等の整備
④その他
薬機法改正内容について
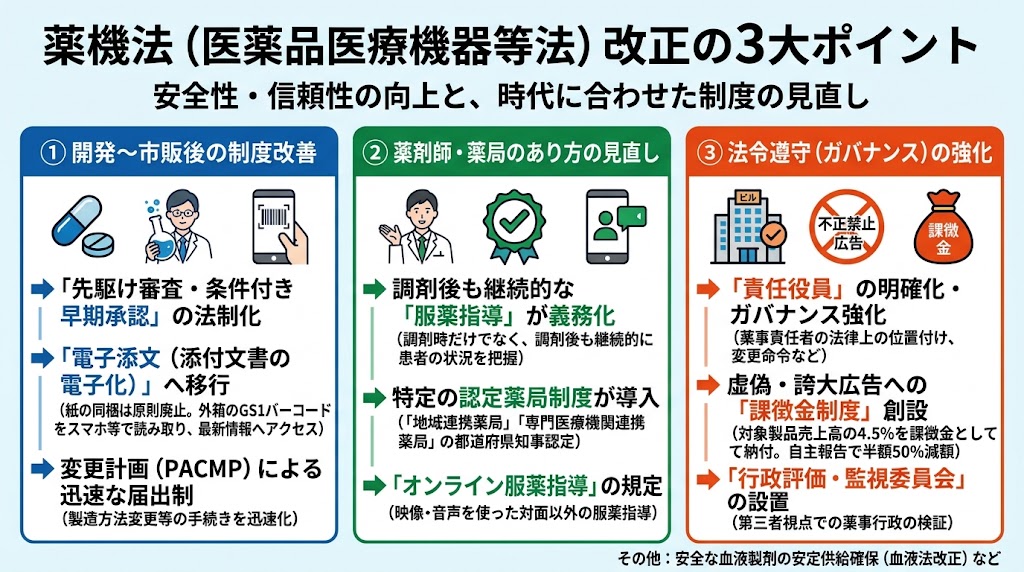
①医薬品、医療機器等の開発から市販後までの制度改善
・従来は厚生労働省の通知に基づいて運用されていた「先駆け審査指定制度」および「条件付き早期承認制度」が法制化され、法律に基づく恒久的な制度として位置付けられた。
・「先駆け審査指定制度(法制化後の名称:先駆的医薬品等指定制度)」は、世界に先駆けて日本で開発・申請される画期的新薬等を承認審査で優遇する制度である。医薬品医療機器総合機構(PMDA)の事前評価を活用することで実質的に審査を前倒しし、通常12カ月を要する総審査期間を半分の6カ月に短縮する。
・「条件付き早期承認制度」は、重篤で有効な治療法が乏しい疾患であり、かつ患者数が少ない等の理由から検証的臨床試験(一般的な第3相臨床試験〈P3試験〉)の実施が困難な医薬品等を対象とする。検証的臨床試験以外の試験によって一定の有効性・安全性が確認されれば、市販後に有効性・安全性の再確認等を実施することを承認条件として、検証的臨床試験を経ずに早期承認する仕組みである。
・最終製品の有効性や安全性に影響を及ぼさない製造方法や試験方法等の変更について、事前にPMDA(厚生労働大臣)が確認した変更計画(PACMP:変更計画確認手続制度)に沿って変更する場合、従来の一部変更承認申請から迅速な届出制へと見直された。
・医療安全の確保とトレーサビリティ向上のため、医療用医薬品等の容器や外箱への特定用符号(GS1バーコード等)の表示が義務付けられるなど、開発から製造、流通、市販後まで一貫した制度改善が行われている。
・製品納品時に紙媒体で同梱されていた医療用医薬品等の紙の添付文書同梱が原則廃止され、医療現場への最新情報の提供は電子化された添付文書(電子添文)へと移行した。これに伴い、スマートフォンやタブレット等の端末で外箱のGS1バーコードを読み取り、PMDAのウェブサイトから最新の電子添文へ即座にアクセスする仕組みが構築されている。頻繁に行われる改訂情報をタイムラグなく医療現場へ確実に届けることが狙いである。
・国際的な規制との整合性(PIC/S GMP等)を確保するため、製造販売承認取得後におけるGMP適合性調査やQMS適合性調査の運用体制が見直された。
②薬剤師・薬局のあり方の見直し
・薬剤師の業務において、調剤時のみならず、調剤後も必要に応じて患者の服薬状況や副作用等の有無を継続的に把握し、服薬指導を行う義務が法制化された。
・患者が自身の状態に適した薬局を選択できるよう、「地域連携薬局」および「専門医療機関連携薬局」として都道府県知事が認定する制度(名称独占)が導入された。
・服薬指導における対面原則の例外として、一定のルールの下で映像および音声の送受信によるオンライン服薬指導(テレビ電話等)が規定され、その後の運用要件も段階的に緩和されている。
③法令遵守体制等の整備
・許可業者等におけるガバナンス強化のため、薬事に関する業務に責任を有する役員(責任役員)の法律上の明確化や、重大な法令違反時に特に改善が必要な場合の責任役員変更命令、さらには虚偽・誇大広告に対する課徴金制度の創設など、業界全体の信頼確保に向けた法令遵守(コンプライアンス)体制が整備された。
・創設された課徴金制度では、虚偽・誇大広告を行って医薬品等を販売した事業者等に対し、違反行為を行っていた期間における対象製品の売上高の4.5%を課徴金として納付させる。なお、事業者が自主的に違反事実を報告した場合には課徴金が半額(50%減額)となるほか、業務改善命令や業務停止命令等の行政処分が科される場合などには課徴金の納付を命じない措置も設けられている。
④その他
・薬事行政の透明性と安全対策を第三者視点で検証するため、厚生労働省に「医薬品等行政評価・監視委員会」が設置された。
・安全な血液製剤の安定供給の確保等に関する法律(血液法)が改正され、科学技術の発展を踏まえた採血等の制限緩和や採血業のガバナンス強化などの見直しが行われた。
2025年(令和7年)改正薬機法の4つの柱(2026年5月より順次施行)改正内容について
2019年(令和元年)の法改正から5年後の見直し規定に基づき、2023年から2024年にかけて「創薬力の強化・安定供給の確保等のための薬事規制のあり方に関する検討会」等での議論が行われた。これを受け、後発医薬品(ジェネリック医薬品)を中心とした供給不安の解消や、欧米で承認されている医薬品が日本で開発されない「ドラッグ・ロス」の解消に向け、2025年(令和7年)5月21日に改正薬機法(令和7年法律第37号)が公布され、2026年(令和8年)5月1日より順次施行されている。
最新の改正薬機法は、以下の4つの基本柱で構成されている。
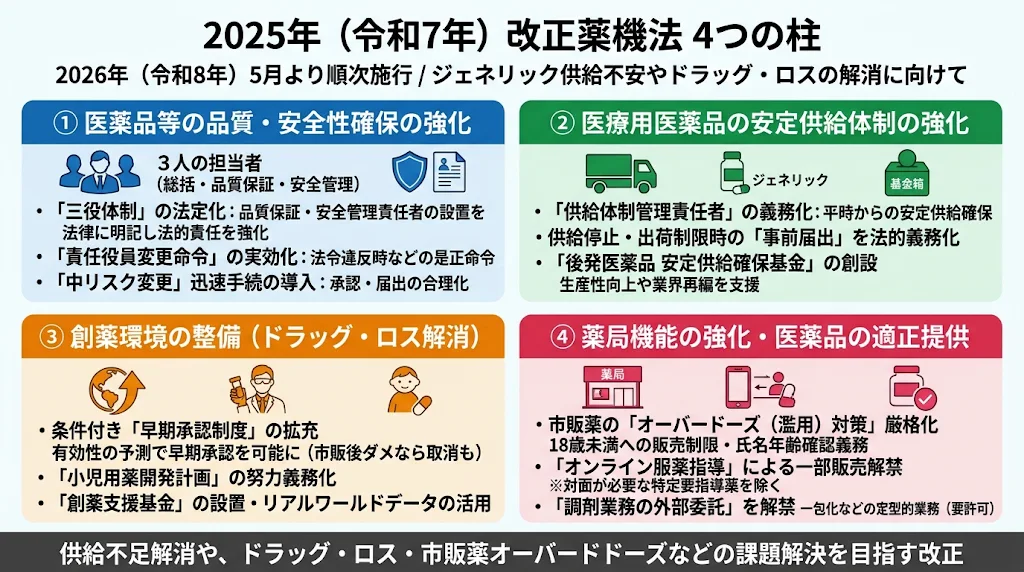
①医薬品等の品質及び安全性の確保の強化
・相次ぐ製造不正事案を踏まえ、従来は省令(GQP省令・GVP省令)で規定されていた製造販売業者における「医薬品品質保証責任者」および「医薬品安全管理責任者」の設置が法律上に明記(法定化)され、総括製造販売責任者(医薬品総括製造販売責任者)を含めた三役体制の法的責任が強化された。
・薬事に関する法令違反等が発生し、保健衛生上の危害発生・拡大を防止するため特に必要があると認められる場合、厚生労働大臣が製造販売業者や製造業者に対して「責任役員の変更命令」を下す権限がより実効的な形で整備された。
・製造方法等の変更手続きにおいて、従来の「一部変更承認申請(一変申請)」と「軽微変更届出」の中間にあたる類型として、「中リスク(中程度)の変更」に関する迅速な審査・手続枠組みが導入されたほか、より合理的なGMP適合性調査体制の構築が見直された。
②医療用医薬品等の安定供給体制の強化等
・医療上の必要性が高い医療用医薬品(特定医薬品)の製造販売業者に対し、平時から安定供給を統括する「供給体制管理責任者」の設置や、供給不足防止に向けた手順書等の整備が義務付けられた。
・製造販売業者が医療用医薬品の出荷制限や出荷停止(供給停止)を行う際の行政への事前届出が法的義務となったほか、供給不足時における国から製造販売業者・製造業者等への増産・製造協力要請、および電子処方箋管理サービスのデータを活用した需給状況のモニタリング体制が法定化された。
・品質が確保された後発医薬品(ジェネリック医薬品)の安定供給を構造的に支えるため、生産性向上に向けた設備投資や品目統合・業界再編等を財政支援する「後発医薬品安定供給確保基金」が創設された。
③より活発な創薬が行われる環境の整備(ドラッグ・ロス解消)
・ドラッグ・ラグおよびドラッグ・ロスを解消するため、条件付き早期承認制度が見直され、重篤な疾患等を対象に「臨床的有効性が合理的に予測可能である場合」に早期承認を可能とする枠組みへ拡充された(市販後に有効性等が確認できない場合は承認取消しを可能とする規定も整備)。
・成人用医薬品の開発に際して、製造販売業者に対する「小児用医薬品開発の計画策定」が努力義務化されたほか、革新的な新薬の実用化を支援するための創薬支援基金の設置、市販後安全対策や承認審査におけるリアルワールドデータ(RWD)の利活用の明確化が行われた。
④国民への医薬品の適正な提供のための薬局機能の強化等
・若年層を中心に社会問題化している市販薬のオーバードーズ(過剰摂取)対策として、対象成分を含む一般用医薬品を「指定濫用防止医薬品」と法的に位置付け、18歳未満への大容量製品・複数個の販売禁止、氏名・年齢の確認義務、専門家の目が届く場所への陳列制限(2026年5月1日施行)など販売規制が厳格化された。
・薬剤師の判断に基づき、ビデオ通話等によるオンライン服薬指導を通じた要指導医薬品の販売が解禁される一方、対面での厳格な管理が必要な品目(緊急避妊薬等)は新設された「特定要指導医薬品」に指定され、引き続き対面販売が維持された。
・薬局業務の効率化と対人業務の充実を図るため、都道府県知事等の許可を条件に、一包化などの定型的な調剤業務の一部外部委託が解禁されたほか、薬剤師が常駐しない店舗(コンビニエンスストア等)において遠隔管理下で一般用医薬品を受け渡す制度、および処方箋なしでの医療用医薬品販売(いわゆる零売)の原則禁止が法文化された。
【ポイント】
1. 品質保証・安全管理責任者の法定化とサプライヤー・委受託管理の厳格化
2025年改正薬機法により「医薬品品質保証責任者(GQP)」と「医薬品安全管理責任者(GVP)」が法律上の設置義務となったことで、製造販売業者(製販)による製造所への監督責任は一段と重くなった。製造現場においては、製販からの監査(GQP監査)や品質取り決め事項の遵守要求がより厳格化されることを意味する。特に近年の供給不安の引き金となった「承認書と製造実態の乖離」や「試験データの改ざん」を防ぐため、原薬・医薬品添加物の供給者管理を含めたサプライチェーン全体の品質保証と、ALCOA+原則に基づくデータインテグリティ(データの完全性・信頼性)の確保を、経営陣(責任役員)主導で実証し続ける体制が不可欠である。
2. 「中リスク変更(中程度の変更)」の活用による製造改善のスピードアップ
これまで製造現場における設備更新、スケールアップ、製造パラメータの最適化、あるいは分析法の見直しを行う際、「一部変更承認申請(一変)」では審査に長期間を要し、「軽微変更届出」とするには薬事上の判断リスクが高いというジレンマが現場の改善を阻害していた。今回の改正で新設された「変更が中程度である場合の類型(中リスク変更)」やPACMP(変更計画確認手続制度)を戦略的に活用することで、迅速な審査期間で製造方法の変更が可能となる。製造部門・品質管理部門・薬事部門が初期段階から連携し、科学的根拠(リスクアセスメントおよびバリデーションデータ)を揃えて変更管理(Change Control)を回す仕組みの構築が、生産性向上と安定供給の鍵を握る。
3. 安定供給の法的義務化に伴う製造現場のキャパシティ管理とBCP対策
医療用医薬品における「供給体制管理責任者」の設置や出荷停止時の事前届出が法定化されたことで、製造トラブル(重大な逸脱やOOS:規格外試験結果の発生、設備故障)によるライン停止は、単なる社内の生産遅延にとどまらず、直ちに行政報告および市場への供給責任問題へと直結する。製造所においては、日常の予防保全(計画的なメンテナンス)による突発故障の防止、液剤や固形剤等のラインにおける交叉汚染防止と洗浄バリデーションの徹底、さらには原薬・資材の複数購買化や適正在庫の確保など、BCP(事業継続計画)の観点を取り入れた堅牢な生産・品質管理体制を構築しなければならない。
【用語解説】
| 薬機法(医薬品医療機器等法) | 正式名称は「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律」。2014年の法改正により旧「薬事法」から改称された。 医薬品・医薬部外品・化粧品・医療機器・再生医療等製品の5分類を対象に、開発から製造、流通、市販後安全対策までの規制を定めている。 |
|---|---|
| 先駆的医薬品指定制度(先駆け審査指定制度) | 世界に先駆けて日本で開発され、高い有効性が見込まれる画期的な新薬等を指定し、PMDAによる優先相談や事前評価を通じて目標審査期間を通常の12カ月から6カ月へ短縮する制度。 令和元年改正薬機法により法制化された。 |
| 条件付き早期承認制度 | 重篤な疾患で有効な治療法が少なく、患者数が少ない等の理由で検証的臨床試験(第3相試験)の実施が困難な医薬品について、市販後の有効性・安全性の再確認等を条件に早期承認を行う制度。 |
| PACMP(変更計画確認手続制度) | Post-Approval Change Management Protocolの略。 承認された医薬品等の製造方法や試験方法等を変更する際、事前に変更計画と評価基準についてPMDAの確認を受けておくことで、計画通りの結果が得られた場合に迅速な「届出」のみで変更を完了できる制度。 |
| 電子添文(電子化された添付文書) | 従来の製品外箱への紙の添付文書同梱に代わり、PMDAのウェブサイト上で公開・提供される電子的な添付文書情報。 医療従事者は製品外箱等に印字された特定用符号(GS1バーコード)を専用アプリ等で読み取ることで、常に改訂後の最新情報を確認できる。 |
| 責任役員 | 薬機法上の許可業者(製造販売業者、製造業者、薬局開設者等)において、薬事に関する業務に責任を有する役員のこと。 法令遵守体制の構築・運用に法的責任を負い、重大な法令違反があった場合には行政から責任役員の変更命令が下されることがある。 |
| 課徴金制度 | 医薬品等の虚偽・誇大広告(薬機法第66条違反)に対する行政処分の一つ。 違反期間中に対象製品で得た売上高の4.5%に相当する金額の納付が命じられ、不当な経済的利得を剥奪することで違反行為の抑止を図る制度。 |
| ドラッグ・ロス | 欧米等の海外ではすでに承認・使用されている革新的な医薬品について、日本国内での開発・承認申請自体が着手されない(開発が見送られる)現象のこと。 市場規模や薬価制度、日本独自の臨床試験要件などが要因とされ、条件付き承認制度の拡充や小児用医薬品開発支援などを通じた解消が進められている。 |
| 供給体制管理責任者 | 2025年改正薬機法により、医療用医薬品(特定医薬品)の製造販売業者に設置が義務付けられた責任者。 平時からの安定供給体制の整備や需給状況の把握、供給不足のおそれが生じた際の行政への届出・連絡調整などを統括する。 |
| 医薬品品質保証責任者・医薬品安全管理責任者 | 従来はGQP省令(品質管理基準)およびGVP省令(製造販売後安全管理基準)に基づき設置されていた責任者。 2025年改正薬機法により法律上の設置義務(法定化)へと格上げされ、医薬品総括製造販売責任者とともに薬事ガバナンスの中核を担う。 |
| 中程度の変更(中リスク変更) | 承認された医薬品の製造方法や規格・試験方法等を変更する際の手続き区分の一つ。 従来の「一部変更承認申請(一変)」と「軽微変更届出」の中間に位置付けられ、品質への影響が中程度である変更について、通常の一変申請よりも迅速かつ合理的な審査で承認事項の変更を可能とする制度。 |
| 指定濫用防止医薬品 | 2026年5月施行の改正薬機法により、従来の「濫用等のおそれのある医薬品」に代わって薬機法上に規定された一般用医薬品の区分。 コデインやデキストロメトルファン、ジフェンヒドラミン等の指定成分を含む市販薬が対象となり、若年者(18歳未満)への大容量・複数個販売の禁止や陳列制限、購入時の確認義務が課される。 |
| 特定要指導医薬品 | 要指導医薬品のうち、オンライン服薬指導による販売が認められず、引き続き薬剤師による「対面での情報提供および販売」が義務付けられる区分(2026年5月施行)。 緊急避妊薬(レボノルゲストレル等)など、特に慎重な適正使用確認や即時対応が求められる医薬品が指定される。 |
| 後発医薬品安定供給確保基金 | 品質が確保された後発医薬品(ジェネリック医薬品)の安定供給を実現するため、医薬基盤・健康・栄養研究所に設置された基金。 後発医薬品メーカーが実施する生産性向上のための製造設備導入や、企業間の品目統合・事業再編に向けた取り組みを財政面から支援する。 |
厚生労働省の改正薬機法資料はこちら
厚生労働省「薬機法全文」はこちら
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。