医薬品製造に関わる基礎知識をまとめて紹介します。薬機法改正についてまとめました。
 医薬品製造の基礎知識
医薬品医療機器等法(薬機法)とは?3つの目的と法改正の歴史を解説
医薬品医療機器等法(薬機法)とは!?
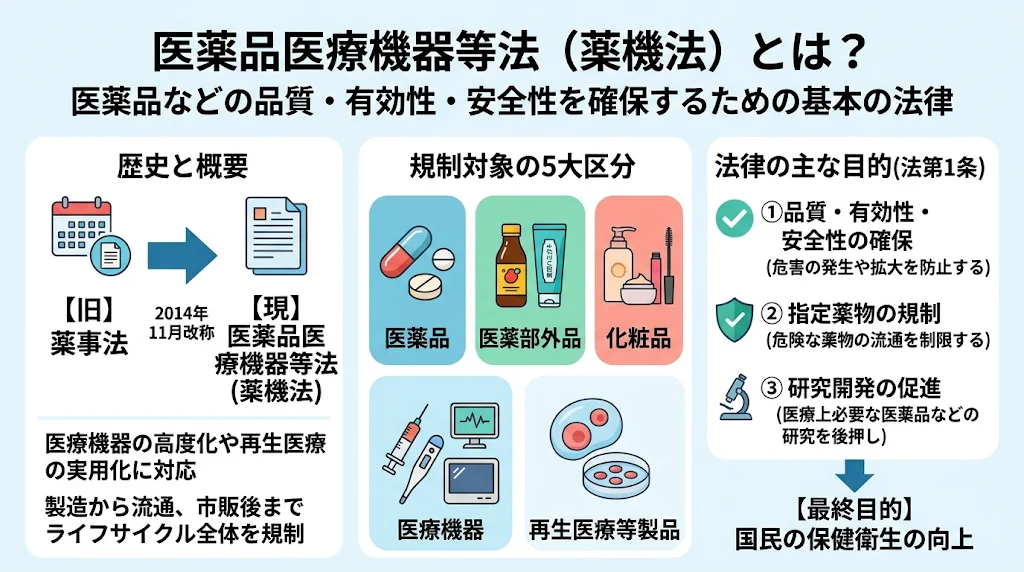
医薬品医療機器等法(正式名称:医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律)は、医薬品、医薬部外品、化粧品、医療機器および再生医療等製品の品質・有効性・安全性を確保し、国民の保健衛生の向上を図るために制定された日本の基本法令である。
制定当初は「薬事法」という名称であったが、医療機器の高度化や再生医療の実用化といった医療技術の進展に伴い、2014年(平成26年)11月の法改正によって「医薬品医療機器等法」(略称:薬機法)へと改称された。製造から流通、市販後の安全対策に至るまで、ライフサイクル全体を網羅的に規制している。
医薬品医療機器等法(薬機法)の目的は!?
医薬品医療機器等法の目的については、法第1条において次のように規定されている。
この法律は、医薬品、医薬部外品、化粧品、医療機器及び再生医療等製品(以下「医薬品等」という。)の品質、有効性及び安全性の確保並びにこれらの使用による保健衛生上の危害の発生及び拡大の防止のために必要な規制を行うとともに、指定薬物の規制に関する措置を講ずるほか、医療上特にその必要性が高い医薬品、医療機器及び再生医療等製品の研究開発の促進のために必要な措置を講ずることにより、保健衛生の向上を図ることを目的とする。
医薬品医療機器等法(薬機法)の主な目的は!?
法第1条に規定されている通り、医薬品医療機器等法の主な目的は「品質・有効性・安全性の確保」「指定薬物の規制」「研究開発の促進」の3つの柱で構成されている。
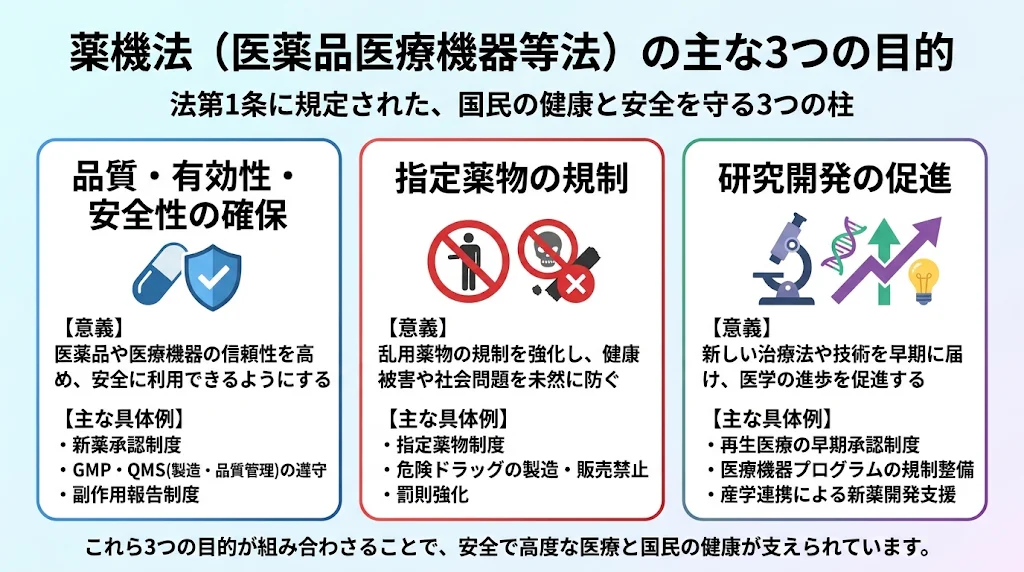
【医薬品医療機器等法(薬機法)の主な目的の説明】
| 目的 | 意義 | 具体例 |
|---|---|---|
| 品質・有効性・安全性の確保 | 医薬品や医療機器の信頼性を高め、国民が安全に利用できるようにする。 | ・新薬承認制度 ・GMP、QMSの遵守 ・副作用報告制度 |
| 指定薬物の規制 | 乱用薬物の規制を強化し、健康被害や社会問題を未然に防ぐ。 | ・指定薬物制度 ・危険ドラッグの製造・販売禁止 ・罰則強化 |
| 研究開発の促進 | 新しい治療法や技術を早期に患者に届け、医学の進歩を促進する。 | ・再生医療の早期承認制度 ・医療機器プログラムの規制整備 ・産学連携による新薬開発の支援 |
医薬品医療機器等法(薬機法)の改正について
医薬品医療機器等法(薬機法)の改正は、科学技術の進歩や歴史的な薬害の教訓、さらにはその時代の社会的課題に対応するために繰り返し行われてきた。
法改正を通じて、医薬品や医療機器、再生医療等製品の品質・有効性・安全性のさらなる確保と、医療ニーズの高い革新的製品の患者への早期提供の両立を目指している。
以下に、主な改正内容を時系列でまとめる。
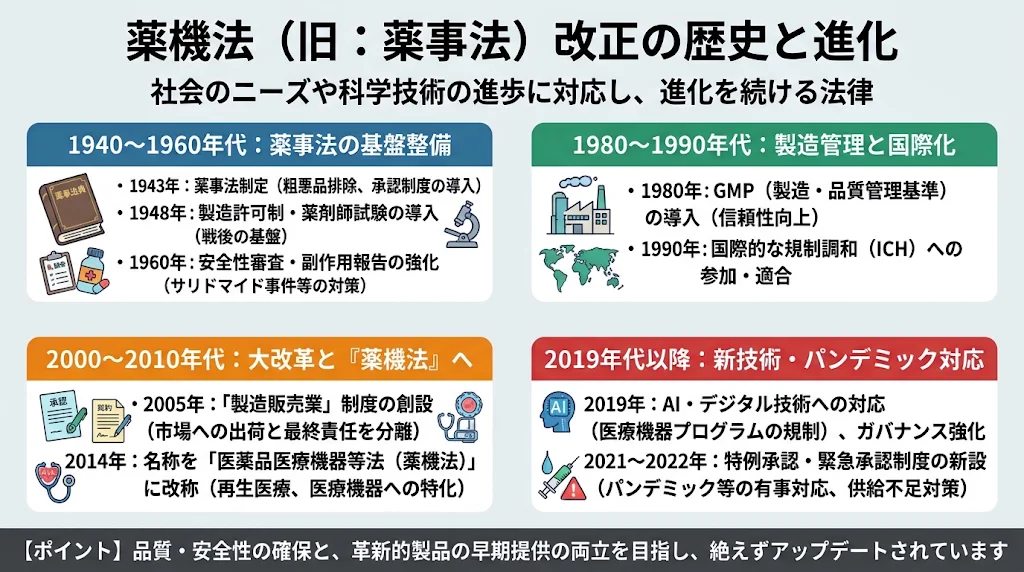
【医薬品医療機器等法:薬機法(旧:薬事法)改正の歴史】
| 改正時期 | 時代背景・理由 | 具体的な改正内容 |
|---|---|---|
| 1943年 | 薬事法の制定 ・戦時中、医薬品の粗悪品が横行。信頼性を確保するための法整備が求められた。 |
- 医薬品、医薬部外品、化粧品の製造・販売を規制。 - 医薬品の承認制度の導入。 |
| 1948年 | 戦後の改正 ・薬事法の抜本改正が行われ、戦後の社会情勢に対応。 |
- 医薬品の品質確保を目的とした製造許可制を導入。 - 医薬品の販売における国家試験(薬剤師)制度の確立。 |
| 1960年 | 医薬品の乱用問題 ・サリドマイド事件など、医薬品の副作用被害が顕著化。 |
- 医薬品の安全性審査を強化。 - 副作用報告制度を導入。 |
| 1980年 | 医療の高度化 ・新薬開発が進む中で、安全性と有効性のさらなる向上が求められた。 |
- GMP(医薬品製造管理基準)の導入。 - 医薬品の製造管理や品質管理の基準を法的に規定。 |
| 1990年 | 国際化への対応・日本が国際的な医薬品規制調和(ICH)に参加。 | - 新薬承認審査を国際基準に合わせて改定。 - 副作用情報の収集・解析システムを強化。 |
| 2014年 | 薬事法から薬機法へ改称・再生医療技術の進展や医療機器の独自性が強調される時代。 | - 法律名を「医薬品医療機器等法」に変更。 - 再生医療等製品の条件付き承認制度を導入。 - 医療機器に特化した承認審査体制を整備。 |
| 2019年 | AI・デジタル技術の進展、安全対策の強化・医療現場での新技術普及と患者安全の両立が求められた。 | - 医療機器プログラム(ソフトウェア)に関する規制を導入。 - 副作用情報収集・提供体制を強化。 - 医薬品の供給停止通知義務の新設。 |
| 2021年 | パンデミック対応・新型コロナウイルスの流行により、迅速なワクチン承認と供給体制の強化が求められた。 | - 特例承認制度の導入で緊急時の迅速承認を可能に。 - 医薬品や医療機器の供給不足に対応する法整備。 |
【時代ごとのポイント】
| 1940~1960年代:薬事法の基盤整備 |
|---|
| 初期は粗悪品の排除や最低限の品質確保が目的だったが、サリドマイド事件をきっかけに安全性審査が重要視されるようになった。 |
| 1970~1980年代:医薬品の管理強化 |
| GMPの導入により、製造段階での品質管理が強化され、医薬品の信頼性が向上した。 |
| 1990~2000年代:国際化と医療機器規制 |
| ICH参加により、日本の新薬承認基準が国際標準に準拠するようになり、医療機器が独立した規制対象として扱われ始めた。 |
| 2010年代以降:新技術への対応 |
| 再生医療、AI、デジタル技術など、革新的な医療技術が法整備に組み込まれ、患者への早期提供が促進された。 |
| 2020年代:パンデミックとデジタル化 |
| 新型コロナウイルスによる医薬品供給体制の見直しと、デジタル技術を活用した効率的な医療提供が焦点となった。 |
上記に加え、2005年(平成17年)の改正では市販後の最終責任を担う「製造販売業」制度が創設され、2019年(令和元年)公布・2021年(令和3年)8月施行の改正では、度重なる品質不正事案を受けた「法令遵守体制(ガバナンス)の整備」「責任役員の設置」「改正GMP省令の施行」が実施された。さらに2022年(令和4年)にはパンデミック等の緊急時に有効性が推定された段階で早期承認を可能にする「緊急承認制度」が新設されている。
薬機法(旧:薬事法)は、社会のニーズや科学技術の進歩に応じて絶えず進化し、患者の安全性確保と医療アクセスの向上を両立する仕組みを構築してきた。
【用語解説:サリドマイド事件】
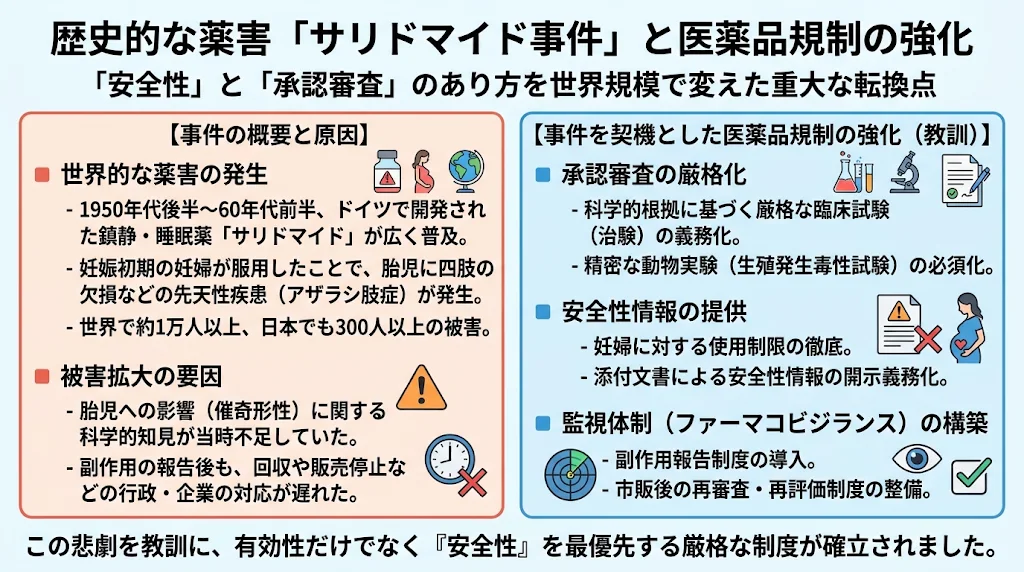
サリドマイド事件は、1950年代後半から1960年代前半にかけて世界中で発生した、医薬品の副作用による重大な薬害事件である。
サリドマイドは、1957年に西ドイツ(現ドイツ)の製薬会社グリュネンタール社が発売した鎮静・睡眠薬である。妊娠中のつわり(悪阻)や不眠症に効果があるとされ、多くの国で広く販売・使用された。世界約46カ国で1万人以上の妊婦が服用したとされている。
妊娠初期にサリドマイドを服用した妊婦から、生まれつき四肢の欠損や発育不全を伴う先天性疾患(アザラシ肢症:フォコメリア)を持つ子どもが誕生した。日本では約300名以上、世界全体で約10,000人規模の被害が発生したと推定されている。
当時は、妊婦が服用する薬の胎児への影響(催奇形性)に関する科学的知見が不十分であった。サリドマイドは急性毒性が低く安全性の高い薬と宣伝され、当時の限定的な動物実験では問題が確認されなかったものの、ヒトの胎児に対して特異的かつ深刻な影響を及ぼした。
また、副作用の疑いが報告されてからも、因果関係の検証や行政・企業による回収・販売停止措置が迅速に取られなかったことが被害を拡大させた。
この事件を契機として、国内外で医薬品規制が大幅に強化された。
医薬品の承認審査においては、精密な動物実験(生殖発生毒性試験など)に加え、科学的根拠に基づく厳格な臨床試験(ヒトを対象とした治験)の実施が必須となった。また、妊婦に対する医薬品の使用制限や添付文書による安全性情報の提供が義務化された。
さらに、世界保健機関(WHO)を中心とした国際的な医薬品安全性監視(ファーマコビジランス)制度が整備され、日本でも副作用報告制度や再審査・再評価制度が導入されるなど、医薬品のライフサイクル全体を通じた安全性のモニタリングが行われるようになった。
【ポイント】
1. 2021年薬機法・GMP省令改正の核心である「法令遵守体制(ガバナンス)」と承認書遵守
近年の薬機法改正において製造現場に最も大きな影響を与えたのが、2021年8月に施行された「法令遵守体制の整備(責任役員の明確化)」と「改正GMP省令」である。一連の医薬品品質不正問題を教訓に、製造販売承認書と実生産の整合性確保が法的に強く求められている。製造現場でのわずかな作業手順(SOP)の変更や設備調整であっても、承認書記載事項との乖離を生じさせないよう、変更管理の徹底と品質保証部門(QA)による定期的な承認書照合(ギャップ分析)を機能させなければならない。
2. 薬害の歴史的教訓を活かす「医薬品品質システム(PQS)」とCAPAの実践
サリドマイド事件をはじめとする過去の歴史は、「異常の兆候を放置せず、迅速に原因を究明して対策を打つこと」の重要性を示している。現代の製造現場においては、ICH Q10に基づく医薬品品質システム(PQS)のもと、製造工程での逸脱やOOS(規格外試験結果)、設備の不具合が発生した際、作業員の不注意(ヒューマンエラー)で片付けるのではなく、科学的アプローチによる根本原因分析(RCA)を実施し、実効性のあるCAPA(是正措置・予防措置)を回すことで保健衛生上の危害を未然に防止する責務がある。
【用語解説】
| 再生医療等製品 | 2014年の薬機法改正により新設された製品カテゴリー。 人の細胞に培養等の加工を施したもので、身体の構造・機能の再建・修復・形成や疾病の治療・予防を目的とする製品、または遺伝子治療を目的として人の細胞に導入して使用する製品を指す。 |
|---|---|
| QMS(Quality Management System) | 「医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令」。 医薬品のGMPに相当する基準であり、国際規格であるISO 13485と整合した形で、設計・開発から製造・市販後安全管理に至る品質マネジメントシステムを規定している。 |
| プログラム医療機器(SaMD) | Software as a Medical Deviceの略称。 汎用コンピュータやスマートフォン等にインストールして診断や治療の支援を行うソフトウェア単体の医療機器であり、2014年および2019年の薬機法改正を通じて規制と早期承認の枠組みが整備された。 |
| ICH(医薬品規制調和国際会議) | International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Useの略称。 日・米・欧などの規制当局と製薬業界団体が協働し、医薬品の承認審査基準や品質・安全性ガイドライン(ICH Qトリオ等)を国際的に統一・調和させる組織である。 |
| 特例承認制度・緊急承認制度 | パンデミック等の緊急時において、国民の生命および健康を守るために医薬品等を迅速に承認する制度。 海外で流通実績があるものを対象とする「特例承認」に加え、2022年の薬機法改正では、海外での流通実績がなくとも安全性が確認され有効性が「推定」された段階で条件・期限付きで承認できる「緊急承認制度」が創設された。 |
| 医薬品品質システム(PQS) | Pharmaceutical Quality Systemの略称(ICH Q10)。 医薬品の開発から技術移転、商業生産、製品終結に至るライフサイクル全体を通じて、経営陣のコミットメントのもとで製品品質の維持と継続的改善(CAPAや変更管理など)を実現する包括的な管理システムである。 |
厚生労働省「薬機法全文」はこちら
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。