医薬品製造に関わる基礎知識をまとめて紹介します。薬機法改正についてまとめました。
 医薬品製造の基礎知識
医薬品の許可・承認・届出とは?製造販売業・製造業・販売業の違い
法律用語「許可」「承認」「届出」の違いとは!?
日本の医薬品規制(医薬品医療機器等法:薬機法)において根幹をなす法律用語「許可」「承認」「届出」の違いを以下の表に示す。
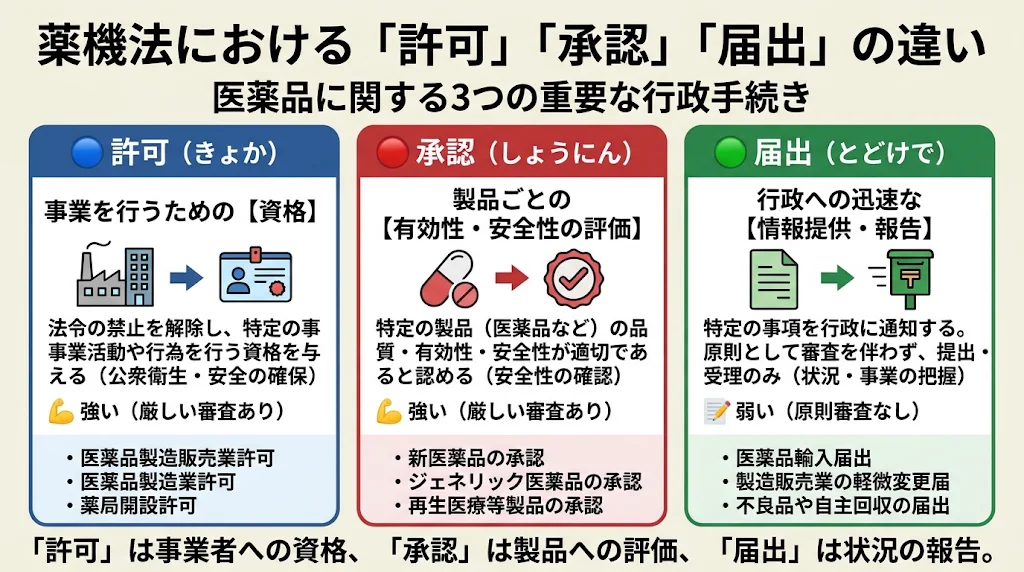
【「許可」「承認」「届出」の違い】
| 用語 | 定義・特徴 | 目的 | 規制の強さ | 例(医薬品分野) |
|---|---|---|---|---|
| 許可 | ・行政機関が特定の事業活動や行為を行う資格を与える ・法令などで禁止されている行為を、行政機関が禁止を解除するもの ・条件を満たした上で審査を経て取得が必要 |
公衆衛生や安全性の確保 | 強い | ・医薬品製造販売業許可 ・医薬品製造業許可 ・薬局開設許可 |
| 承認 | ・特定の製品や行為について、その内容や基準が適切であることを行政機関が認める | 医薬品や製品の有効性・安全性の確認 | 強い | ・新医薬品の承認 ・ジェネリック医薬品の承認 ・再生医療等製品の承認 |
| 届出 | ・特定の事項について、行政機関に通知する義務があり、審査を伴わない場合が多い ・行政庁は原則として記載事項を確認し、受理にとどまる |
状況や事業の把握 | 弱い | ・医薬品輸入届出 ・製造販売業の軽微変更届 ・不良品や自主回収の届出 |
「許可」「承認」「届出」は、日本の医薬品に関する法制度において、それぞれ異なる目的と法的手続きを持つ重要な行政行為である。
許可は業務を行うための事業者資格(業許可)、承認は品目ごとの有効性・安全性・品質の評価(製造販売承認)、届出は行政への迅速な情報提供・報告に重点を置いており、これらの制度が有機的に機能することで医薬品の品質・有効性・安全性と適正使用が支えられている。
「製造業」「製造販売業」「販売業」の違いとは!?
「製造業」「製造販売業」「販売業」の許可は、名称こそ類似しているものの、薬機法上は明確に区分された別の業態である。
2005年(平成17年)の改正薬事法施行以前は「製造販売業」という許可区分が存在せず、製品流通後の品質や安全性に関する最終責任は「製造業」が負っていた。しかし、製造工程の分業化や外部委託が進む中で、1つの製品に複数の製造所が関与するケースが増加し、市販後の最終的な責任の所在が曖昧になるという課題が生じた。これを解決し、国際的な規制水準と整合させるために創設されたのが、製造行為そのものと市場への出荷責任を分離した「製造販売業」制度である。
次に、これら3つの業態の役割と違いを表に示す。
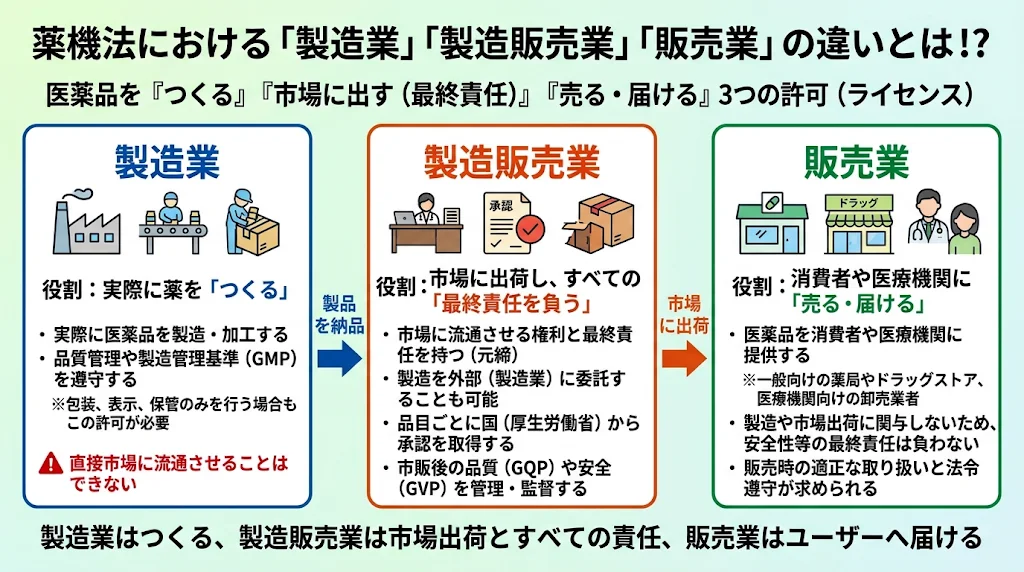
【「製造業」「製造販売業」「販売業」の説明】
| 製造業 |
|---|
| ・医薬品を実際に製造または加工する。 ・製造工程での品質管理や、製造管理基準(GMP)に従った生産が求められる。 ・製造業者は、直接市場に流通させることはできない。 ・製品を製造販売業者に納品する形で取引する。 |
| 製造販売業 |
| ・市場に出荷する権利と責任を持つ。 ・製造を自社で行う場合もあれば、外部に委託する場合もある。 ・製造業者から納品を受けた医薬品の品質、安全性、有効性についての最終責任を負う。 ・製造販売業者は、新薬開発や臨床試験を行い、厚生労働省から承認を得る役割を持つ場合も多い。 |
| 販売業 |
| ・医薬品を消費者または医療機関に提供する。 ・製造や市場出荷に関与しないため、医薬品の安全性や品質に対する最終責任は負わないが、販売時の適正な取り扱いや法令遵守が求められる。 ・医薬品を販売する場合、薬局もしくは3種類の販売業(店舗販売業、配置販売業、卸売販売業)のうち、いずれかの許可が必要である。 ・医薬部外品や化粧品を販売する場合、販売業の許可は必要ない。 ・一般向けの薬局やドラッグストア、医療機関向けの卸売業者が該当する。 |
【「製造業」「製造販売業」「販売業」の違い】
| 分類 | 主な役割 | 特徴 | 法的責任 | 具体例 |
|---|---|---|---|---|
| 製造業 | 医薬品を製造する | ・医薬品や医療機器を製造、加工する事業 ・製品の製造に関する技術や品質管理を担当 |
製造工程の管理、GMP(製造管理基準)遵守 | ・医薬品製造工場 ・原薬製造業者 ・医療機器組立業者 |
| 製造販売業 | 製品を市場に出荷する | ・製品を市場に流通させる主体 ・製造工程の外部委託が可能 ・製品の品質、安全性を保証 |
品質、安全性、有効性に関する最終責任 | ・ 製薬会社(新薬メーカー) ・ジェネリックメーカー |
| 販売業 | 医薬品を流通させる | ・医薬品を消費者や医療機関に販売する事業 ・製造や製造販売を伴わない |
販売時の適正管理、法令遵守 | ・薬局 ・ドラッグストア ・医療機関向け卸売業者 |
製造業は、承認内容およびGMP(医薬品及び医薬部外品の製造管理及び品質管理の基準)を遵守して実生産と品質試験を担う。製造販売業は、GQP(品質管理の基準)およびGVP(製造販売後安全管理の基準)に基づき、市場出荷の最終判断と市販後の品質・安全性を保証する。販売業は、店舗や卸売を通じて医療機関や生活者へ医薬品を適正に供給する役割を担っている。
これら3つの業態がそれぞれの法的責任を全うし、緊密に連携することで、医薬品の品質確保と安全な流通体制が維持されている。
【ポイント】
1. 製造販売承認書と実生産の整合性確保(一変承認・軽微変更届出の厳格な管理)
製造現場(製造業)において作業手順書(SOP)の改訂や製造設備・試験方法の変更を行う際、最も注意すべきリスクは「製造販売承認書」との乖離である。現場の改善活動であっても、承認事項に影響を及ぼす変更は、事前の「一部変更承認申請(一変)」または事後の「軽微変更届出」の対象となる場合がある。製造業者は独断で変更を進めず、変更管理システムを通じて必ず製造販売業者(GQP部門)へ事前連絡を行い、薬事手続きの要否を双方で評価する仕組みを徹底しなければならない。
2. 「製造所からの出荷」と「市場への出荷」の二段階管理によるリスク低減
医薬品の出荷には、製造業者の製造管理者が承認する「製造所からの出荷可否決定(GMP)」と、製造販売業者の総括製造販売責任者(または品質保証責任者)が承認する「市場への出荷可否決定(GQP)」の2つのステップが存在する。たとえ同一法人内の自社工場であっても、製造部門(GMP)と品質保証部門(GQP)の独立性を保ち、相互に牽制・確認し合う医薬品品質システム(PQS)を機能させることが、不良医薬品の流出や自主回収を防ぐ最大の防壁となる。
【用語解説】
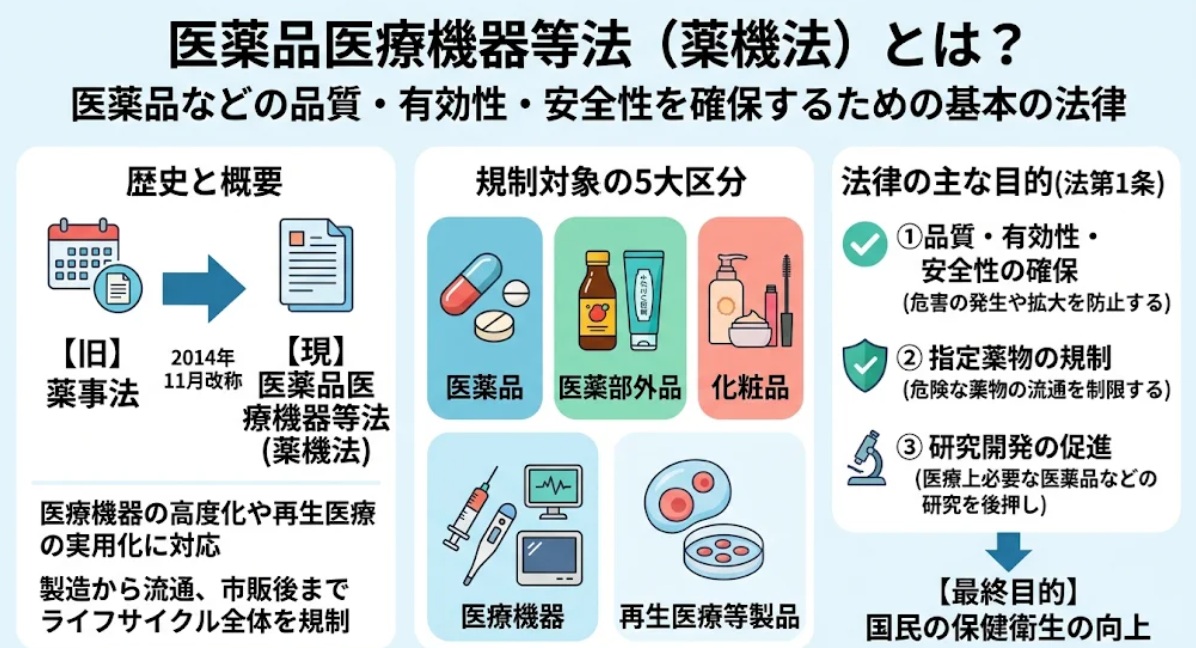
| 薬機法(医薬品医療機器等法) | 正式名称は「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律」。 医薬品や医療機器の開発・製造・表示・販売・市販後安全対策に至るまでを一貫して規制する日本の基本法令である。 |
|---|---|
| GMP(Good Manufacturing Practice) | 「医薬品及び医薬部外品の製造管理及び品質管理の基準」。 製造業者が遵守すべき省令であり、原材料の受入から製造・包装・試験・出荷に至る全工程において、人為的な誤りや汚染・品質低下を防ぐための基準を定めている。 |
| GQP(Good Quality Practice) | 「医薬品、医薬部外品、化粧品及び再生医療等製品の品質管理の基準」。 製造販売業者が市場出荷する製品の品質を確保するため、製造所との取り決めや製造所の監査、市場出荷判定、品質情報・回収処理などの手順を定めた省令である。 |
| GVP(Good Vigilance Practice) | 「医薬品、医薬部外品、化粧品、医療機器及び再生医療等製品の製造販売後安全管理の基準」。 製造販売業者が市販後に副作用情報や安全性情報を収集・分析し、添付文書の改訂や注意喚起などの安全確保措置を講じるための基準である。 |
| 一部変更承認申請(一変)と軽微変更届出 | すでに承認された医薬品の製造方法や規格等を変更する際の手続き。 製品の品質・有効性・安全性に重大な影響を与えるおそれがある変更は事前の「一部変更承認申請(審査あり)」が必要となり、影響が軽微なものは「軽微変更届出」として処理される。 |
| CAPA(是正措置・予防措置) | Corrective Action and Preventive Actionの略称。 製造工程や品質管理で発生した不適合・逸脱の根本原因を究明して再発を防ぐ「是正措置」と、潜在的なリスクを特定して未然に防止する「予防措置」を組み合わせた改善プロセスである。 |
【コンテンツ制作ポリシー】
当サイトの記事は、最新の生成AI技術を活用して情報の整理・構成を行っております。正確性には万全を期しておりますが、最新の規制情報等は各関係省庁の公式発表も併せてご確認ください。